Veille Bibliographique pour le site GFRS – Résumé par Margot Cargnelutti – 20/10/2026
Introduction et objectif(s) de l’étude
La pneumopathie interstitielle diffuse (PID) est une complication fréquente des maladies auto-immunes systémiques, notamment de la sclérodermie systémique. Chez certains patients, elle évolue vers une fibrose pulmonaire progressive (FPP), caractérisée par une aggravation fonctionnelle respiratoire, clinique et/ou radiologique au cours des 12 à 24 derniers mois. La FPP est associée à un risque accru d’hospitalisation et de mortalité. Sa prise en charge repose principalement sur les traitements immunomodulateurs et anti fibrosants.
Cette étude avait pour objectif de décrire les caractéristiques initiales, les stratégies thérapeutiques et l’évolution des patients atteints de FPP associée à une maladie auto-immune systémique, ainsi que de comparer leur pronostic selon la maladie sous-jacente, notamment la sclérodermie systémique.
Méthode(s)
Etude observationnelle issue du registre prospectif multicentrique américain ILD-PRO.
Inclusion : patients ≥ 30 ans présentant une PID fibrosante associée à une maladie auto-immune systémique, avec progression au cours des 24 mois précédant l’inclusion (critères proches de l’essai INBUILD, élargis à une baisse relative isolée de la DLCO ≥ 10 %).
Critères de jugement :
- Progression de la PID (baisse relative de CVF ≥ 10 %, décès ou transplantation).
- Décès ou transplantation pulmonaire.
- Hospitalisation pour motif respiratoire.
- Chez les patients sans oxygénothérapie : instauration d’une oxygénothérapie, hospitalisation, transplantation ou décès.
Analyses :
- Descriptive (globale et selon la maladie auto-immune).
- Comparaison du pronostic selon la maladie auto-immune : estimation des probabilités d’événements à 12, 24 et 36 mois (Kaplan-Meier), comparaison des risques d’événements sans et avec ajustement sur l’âge, le sexe ou la CVF initiale (Modèles de Cox).
- Recherche de facteurs associés au décès ou à la transplantation pulmonaire : âge, CVF initiale, sexe, tabagisme, reflux gastro-œsophagien et origine ethnique (Modèles de Cox).
Résultat(s)
- 585 patients ont été inclus, avec un suivi médian de 17 mois. Les maladies les plus représentées étaient la polyarthrite rhumatoïde (PR) (22,6 %), la sclérodermie systémique (17,6 %), les myopathies inflammatoires idiopathiques (14,9 %) et les IPAF (interstitial pneumonia with autoimmune features, 14 %).
L’âge médian était de 67 ans. Les patients présentaient une atteinte pulmonaire avancée à l’inclusion : CVF médiane à 64,5% de la valeur théorique, DLCO médiane à 38% de la valeur théorique et 39% des patients étaient sous oxygénothérapie au repos ou à l’effort. Environ la moitié présentait un pattern de pneumopathie interstitielle commune. Près de 74% des patients recevaient un traitement immunomodulateur, 50% une corticothérapie et 23% du nintédanib. Dans le groupe sclérodermie, 53,9% recevaient du mycophénolate mofétil, 26,2% une corticothérapie et 21,4% du nintédanib.
À 24 mois, les probabilités de décès ou de transplantation pulmonaire estimées par Kaplan-Meier étaient de: 37,6% pour la PR, 32,1% pour l’IPAF, 16,8% pour la sclérodermie et 9,3% pour le syndrome de Sjögren. Une différence significative entre les maladies auto-immunes était retrouvée en analyse non ajustée (p = 0,041). Par rapport à la PR, la sclérodermie était associée à un risque plus faible de décès ou de transplantation (HR = 0,48 ; IC 95 % : 0,27–0,87) (Figure 1). Les différences entre les diagnostics persistaient après ajustement sur la CVF initiale mais n’étaient plus significatives après ajustement sur l’âge ou le sexe. Aucune différence significative n’était observée entre les groupes pour les autres critères de jugement.
Enfin, un âge plus élevé, une CVF initiale plus faible et l’appartenance à la catégorie ethnique blanche étaient associés de façon significative au décès ou à la transplantation (Figure 2). L’association de ces facteurs avec le pronostic ne variait pas significativement selon la maladie auto-immune, à l’exception de l’origine ethnique (interaction à la limite de la significativité, p = 0,049).
Conclusion
Cette étude prospective multicentrique souligne le pronostic défavorable des patients présentant une FPP associée à une maladie auto-immune systémique, caractérisée par une altération importante de la fonction respiratoire dès l’inclusion et un risque élevé de progression, de décès ou de transplantation pulmonaire. Le pronostic semble davantage lié aux caractéristiques démographiques et à la sévérité fonctionnelle initiale qu’au type de maladie auto-immune sous-jacente.
Message(s) clé
- La FPP constitue un phénotype pulmonaire à haut risque, y compris chez les patients atteints de sclérodermie systémique, avec une atteinte fonctionnelle souvent avancée et un risque élevé d’événements cliniques défavorables.
- Le pronostic semble davantage lié aux caractéristiques démographiques et à la sévérité fonctionnelle initiale (CVF) qu’au diagnostic auto-immun sous-jacent.
- Limites : effectifs modestes et hétérogénéité de certains sous-groupes, suivi court (17 mois), absence d’étude d’association entre le pattern de PID et le pronostic. L’absence de différence significative ne démontre donc pas une équivalence pronostique entre les maladies auto-immunes.
- Implications cliniques : nécessité de surveillance rapprochée pour une identification précoce de la FPP et adaptation thérapeutique, sans se fonder uniquement sur le diagnostic auto-immun.
Figures entièrement issues de l’article
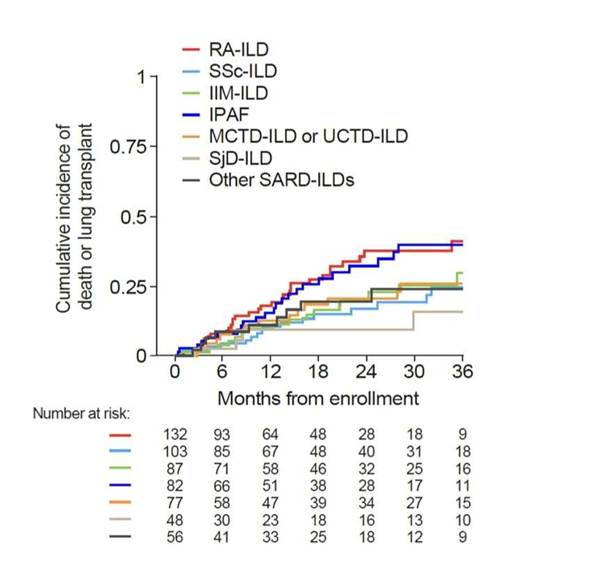
Figure 1. Cumulative incidence of death or lung transplant
FVC, forced vital capacity; IIM, idiopathic inflammatory myopathy; ILD, interstitial lung disease; IPAF, interstitial pneumonia with autoimmune features; MCTD, mixed connective tissue disease; RA, rheumatoid arthritis; SARD, systemic autoimmunerheumatic disease; SjD, Sjögren’s disease; SSc, systemic sclerosis; UCTD, undifferentiated connective tissue disease.
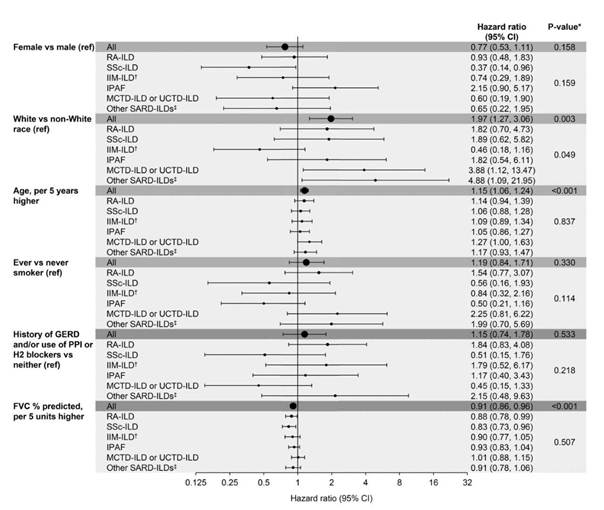
Figure 2. Associations between potential risk factors at enrollment and time to death or lung transplant in patients with SARD–progressive pulmonary fibrosis.
*For all patients, p-value from Cox model that included the risk factor of interest only; for subgroups by diagnosis, interaction p-value from Cox model that included the risk factor, the diagnosis, and their interactions.
CI, confidence interval; FVC, forced vital capacity; GERD, gastroesophageal reflux disease; IIM, idiopathic inflammatory myopathy; ILD, interstitial lung disease; IPAF, interstitial pneumonia with autoimmune features; MCTD, mixed connective tissue disease; PPI, proton pump inhibitor; RA, rheumatoid arthritis; ref, reference; SARD, systemic autoimmune rheumatic disease; SSc, systemic sclerosis; SjD, Sjögren’s disease; UCTD, undifferentiated connective tissue disease.